Modelos SSE: Binary State Speciation and Extinction (BISSE)
Presentación: Introducción a Binary State Speciation and Extinction (BISSE)
Haz clic en la imagen para ver el PDF de la presentación
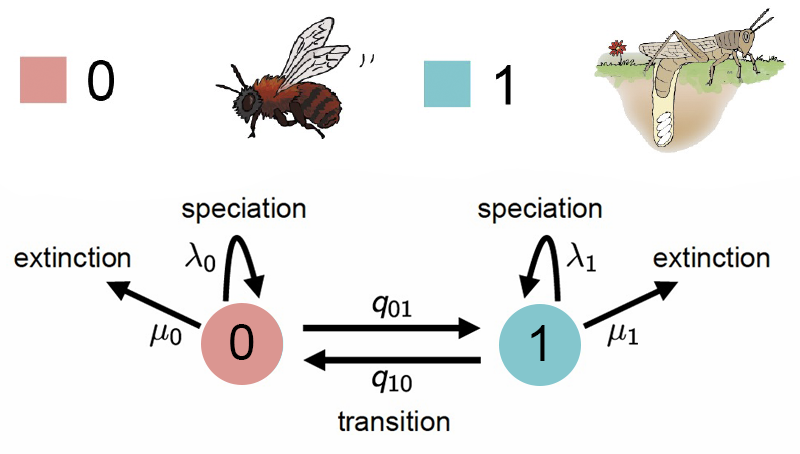
Analizaremos si las tasas de diversificación están asociadas al tipo de hospedero en los escarabajos meloidos (Meloidae). Las subfamilias Nemognathinae y Meloinae presentan un ciclo de vida complejo, caracterizado por múltiples metamorfosis y estrategias de parasitoidismo. La mayoría de los géneros y tribus dentro de estas subfamilias son parasitoides de abejas, incluyendo especies foréticas y no foréticas. Sin embargo, dos tribus han adoptado una estrategia distinta, alimentándose de huevos de saltamontes. Estas diferencias en las estrategias de vida están asociadas con marcadas variaciones en la riqueza de especies entre clados (López-Estrada et al., 2019).
BiSSE el modelo de especiación y extinción dependendiente de un caracter binario y es un proceso estocástico que se forma de la composición de dos procesos de nacimiento y muerte. Los dos procesos se conectan a través de dos tasas de cambio conocidas como las tasas de transición. El supuesto más importante del modelo BiSSE es que cada estado tiene su propia tasa de especiación \(\lambda\) y su propia tasa de extinción \(\mu\) que representan el momento en el cuál un linaje se divide en dos o se extingue. Este es un supuesto muy importante porque la implicación es que la acumulación (o la falta de acumulación) de linajes es el resultado del valor del estado. Pueden encontrar mas información en el material del taller Filo-Bayes - BISSE.
Escarabajos meloidos
Las transiciones entre estados ocurren a tasas \(q_{01}\) (de abeja a saltamontes) y \(q_{10}\) (de saltamontes a abeja). Cada estado tiene su propia tasa de especiación (\(\lambda_0, \lambda_1\)) y extinción (\(\mu_0, \mu_1\)).
Matriz de tasas de transición (\(Q\))
La matriz de transición \(Q\) define la probabilidad de cambio entre estados en un tiempo infinitesimal:
\(q_{01}\): es la tasa de transición de hospedero abeja a hospedero saltamontes.
\(q_{10}\): es la tasa de transición de hospedero saltamontes a hospedero abeja.
La diagonal contiene los valores negativos de las tasas de salida de cada estado (\(-q_{01}\) y \(-q_{10}\)), de modo que cada fila suma cero.
Parámetros en el modelo BiSSE
El modelo incluye seis parámetros fundamentales:
\(\lambda_0\): tasa de especiación en el estado 0 (hospedero abeja)
\(\lambda_1\): tasa de especiación en el estado 1 (hospedero saltamontes)
\(\mu_0\): tasa de extinción en el estado 0
\(\mu_1\): tasa de extinción en el estado 1
\(q_{01}\): tasa de cambio de hospedero abeja a hospedero saltamontes
\(q_{10}\): tasa de cambio de hospedero saltamontes a hospedero abeja
Simulación bajo el modelo BiSSE
El siguiente script simula un proceso de diversificación bajo el modelo BiSSE (Binary State Speciation and Extinction), considerando dos estados observados (0 y 1) con tasas independientes de especiación, extinción y transición.
📥 Puedes descargar el script en el siguiente enlace:
Guarda los archivos en la carpeta correspondiente y verifica su ubicación antes de continuar.
Carga de la filogenia y los datos
Crea un script .Rev y copia el codigo de la siguiente sección:
# Leer el arbolT <-readTrees("../data/ConLyttini.tre")[1]# Leer la matriz de caracteresdatos <-readCharacterData("../data/Traits_conLyttini_01.nex")
Definir el número de estados en los modelos BISSE
NUM_STATES =2
Definir vectores para almacenar los movimientos de MCMC y los monitores de resultados.
moves =VectorMoves()monitors =VectorMonitors()
Valores de la log-normal
De acuerdo con Nee et al. (1994) el número esperado de linajes en la corona de un clado con n taxones bajo un proceso de nacimiento y muerte en el tiempo t es:
\((\lambda - \mu) = \frac{In(n)/2}{t}\)
En donde: n = es el número de especies y t = es la edad de la filogenia
# Definimos una a priori log normalrate_mean <-ln(ln(3000.0/2.0) /T.rootAge())# Con una varianza que es ampliarate_sd <-0.587405for (i in1:NUM_STATES) {# lognormales de las especiaciones log_speciation[i] ~dnNormal(mean=rate_mean, sd=rate_sd) speciation[i] :=exp(log_speciation[i])moves.append(mvSlide(log_speciation[i], delta=0.20, tune=true, weight=3.0))# lognormales de las extinciones log_extinction[i] ~dnNormal(mean=rate_mean, sd=rate_sd) extinction[i] :=exp(log_extinction[i])moves.append(mvSlide(log_extinction[i], delta=0.20, tune=true, weight=3.0))}
Definir la matriz de tasas de transición entre los estados del carácter
# Calcula la suma de todas las longitudes de las ramas del árbol filogenético# Dividido por 10: Esto asume que en promedio ocurren 10 cambios de estado a lo largo del árbolrate_pr :=T.treeLength() /10
Definición de las tasas de transición
# Tasa de transición de estado 1 → estado 2 rate_12 ~dnExp(rate_pr)# Tasa de transición de estado 2 → estado 1 rate_21 ~dnExp(rate_pr)# Definición de movimientos moves.append(mvScale(rate_12, weight=2))moves.append(mvScale(rate_21, weight=2))
¿Por qué usar una exponencial?
La distribución exponencial es adecuada para modelar tasas de transición porque impone la condición de que siempre sean positivas.
También asigna mayor probabilidad a valores pequeños, lo que significa que los cambios de estado no ocurren demasiado rápido.
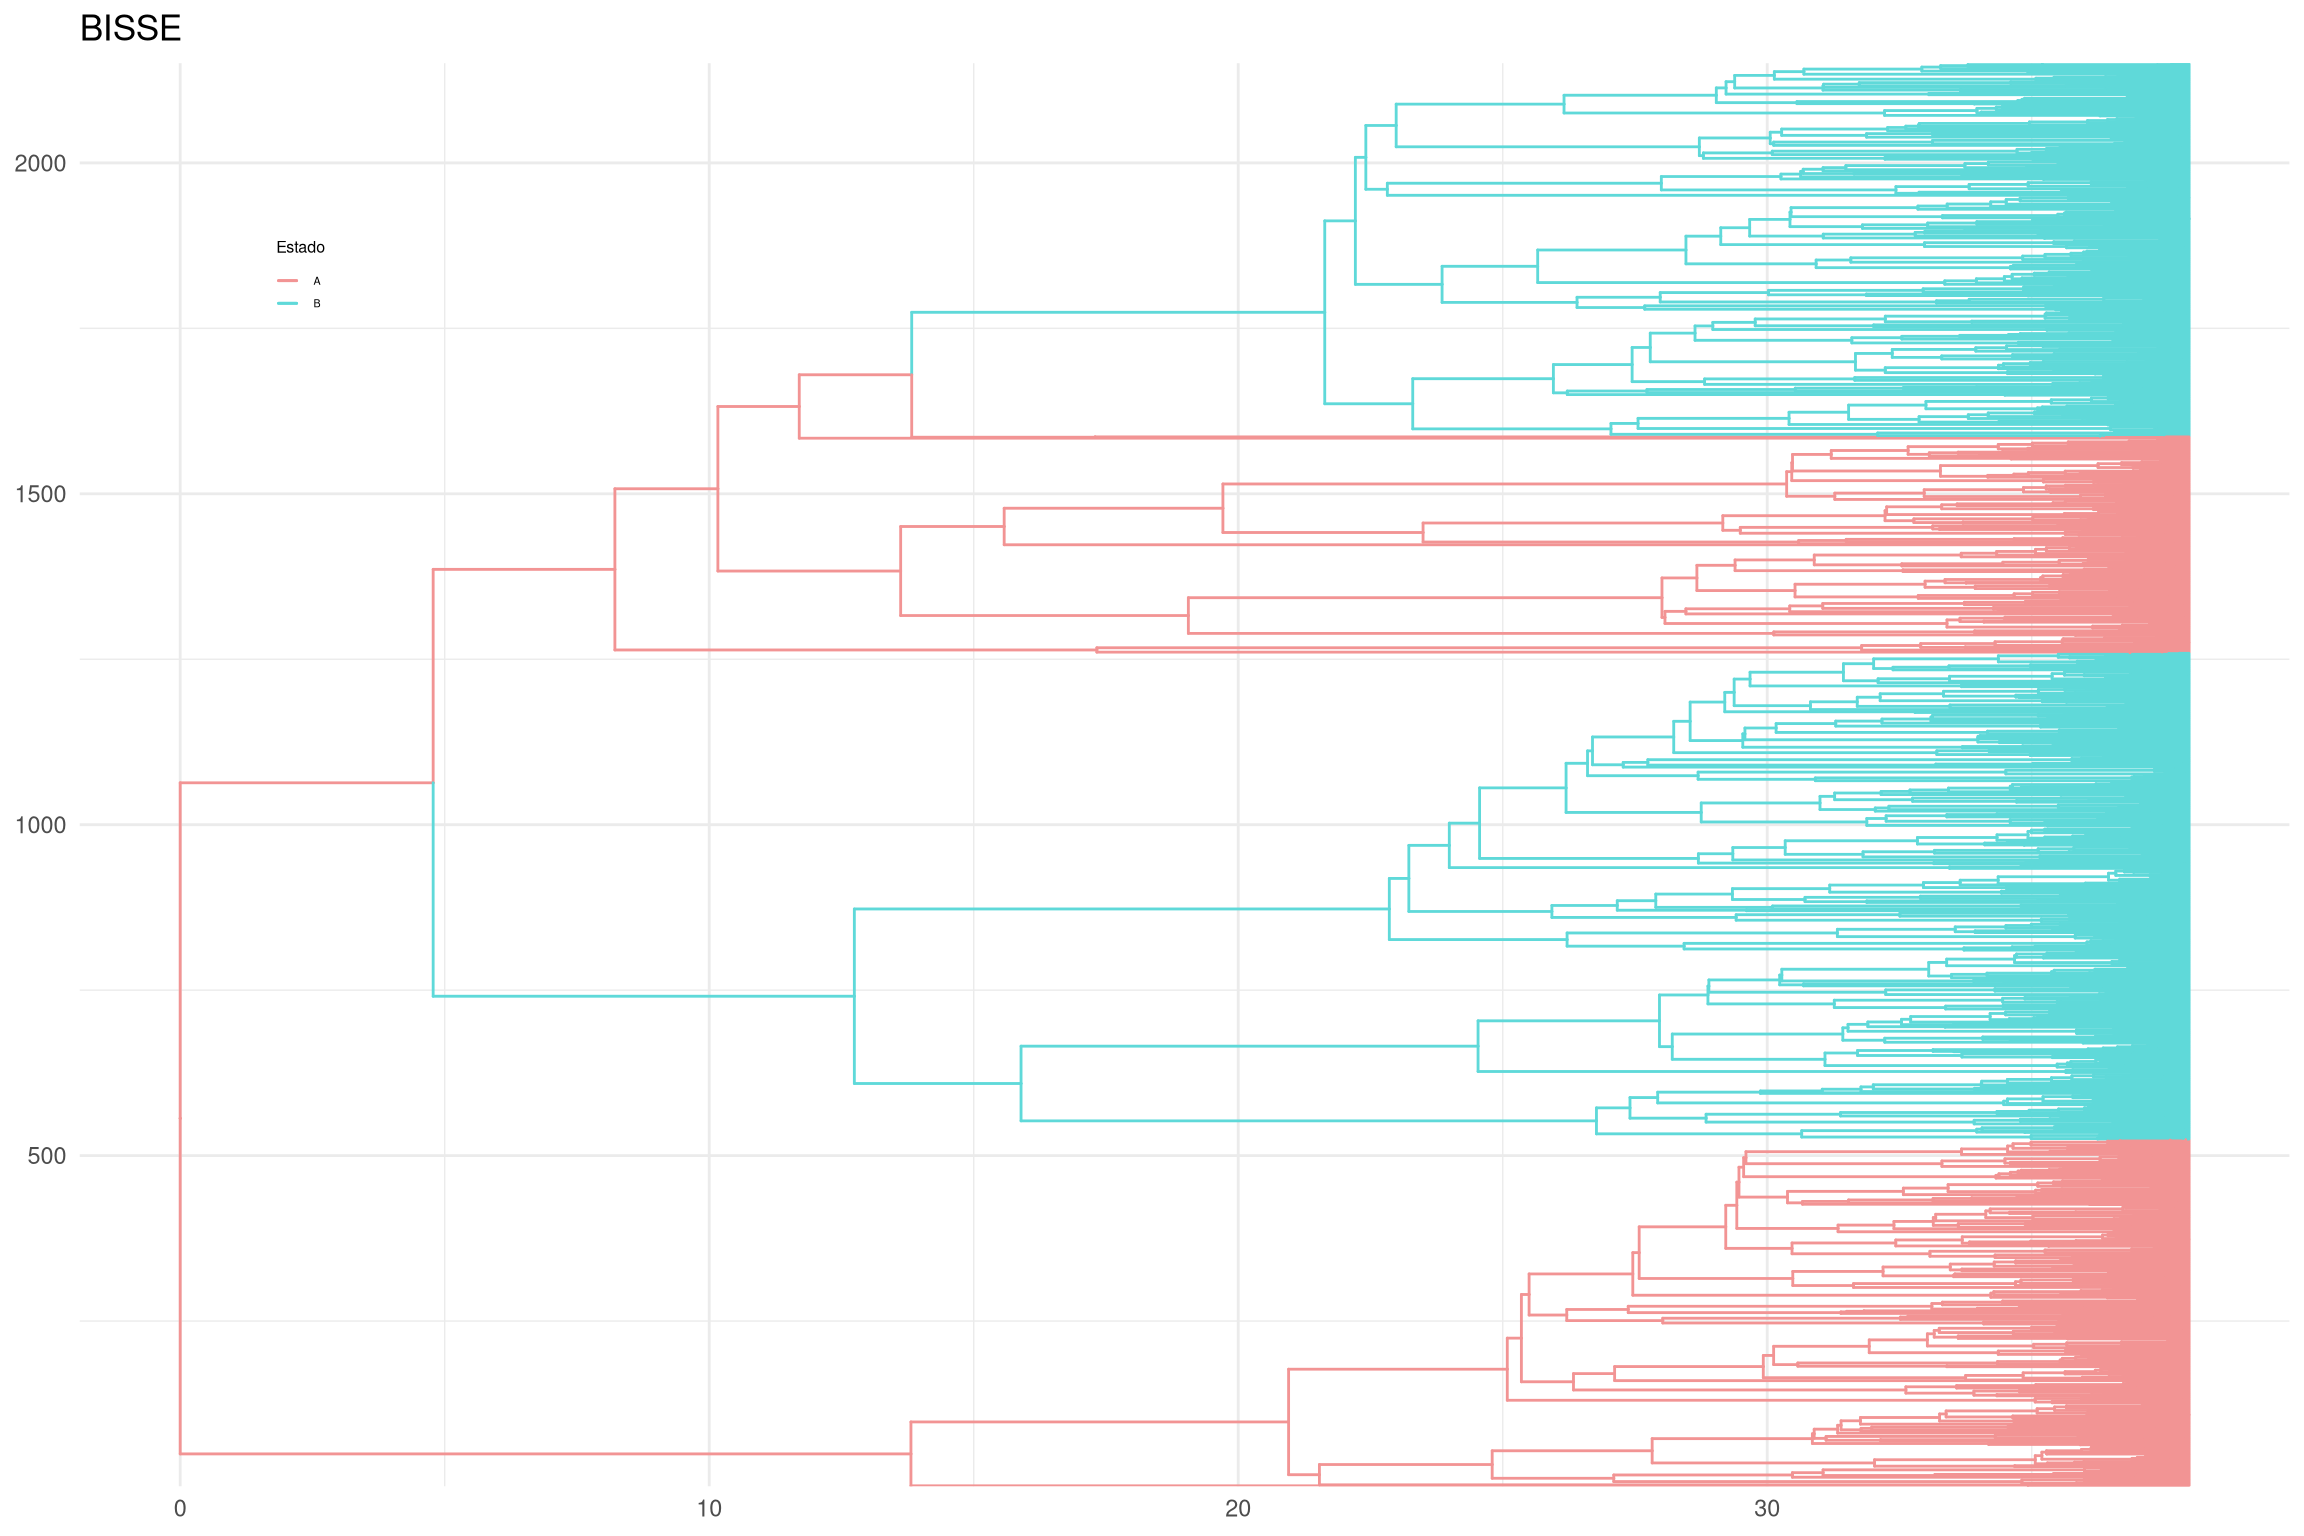
library(tidyverse)library(RevGadgets)library(ggtree)# Cargar el archivo de estados ancestralesbisse_file <-paste0("../docs/u1_PatDiv/output/bisse/mitos_bisse_anc_states_results.tree")p_anc <-processAncStates(bisse_file)# Definir paleta de colores personalizadatraitcols <-c("#F29494", "#5FD9D9") # Generar el gráfico con estados plot <-plotAncStatesMAP(p_anc,tree_layout ="rect",tip_labels_size =1) +# Aplicar la paleta de coloresscale_color_manual(values = traitcols) +scale_fill_manual(values = traitcols) +# Modificar leyenda y otros elementos de ggplot2theme(legend.position =c(0.1, 0.85),legend.key.size =unit(0.3, 'cm'), # Tamaño de la clave de la leyendalegend.title =element_text(size =6), # Tamaño del título de la leyendalegend.text =element_text(size =4)) # Tamaño del texto de la leyenda# Mostrar el gráficoplot
# Generar el gráfico con ramas coloreadas por estado ancestralplot_2 <-ggtree(p_anc, layout ="rectangular", aes(color = anc_state_1)) +scale_color_manual(name ="Estado", values = traitcols) +theme_minimal() +ggtitle("BISSE") +theme(legend.position =c(0.1, 0.85),legend.key.size =unit(0.3, 'cm'), # Tamaño de la clave de la leyendalegend.title =element_text(size =6), # Tamaño del título de la leyendalegend.text =element_text(size =4)) # Tamaño del texto de la leyenda# Mostrar el gráficoplot_2
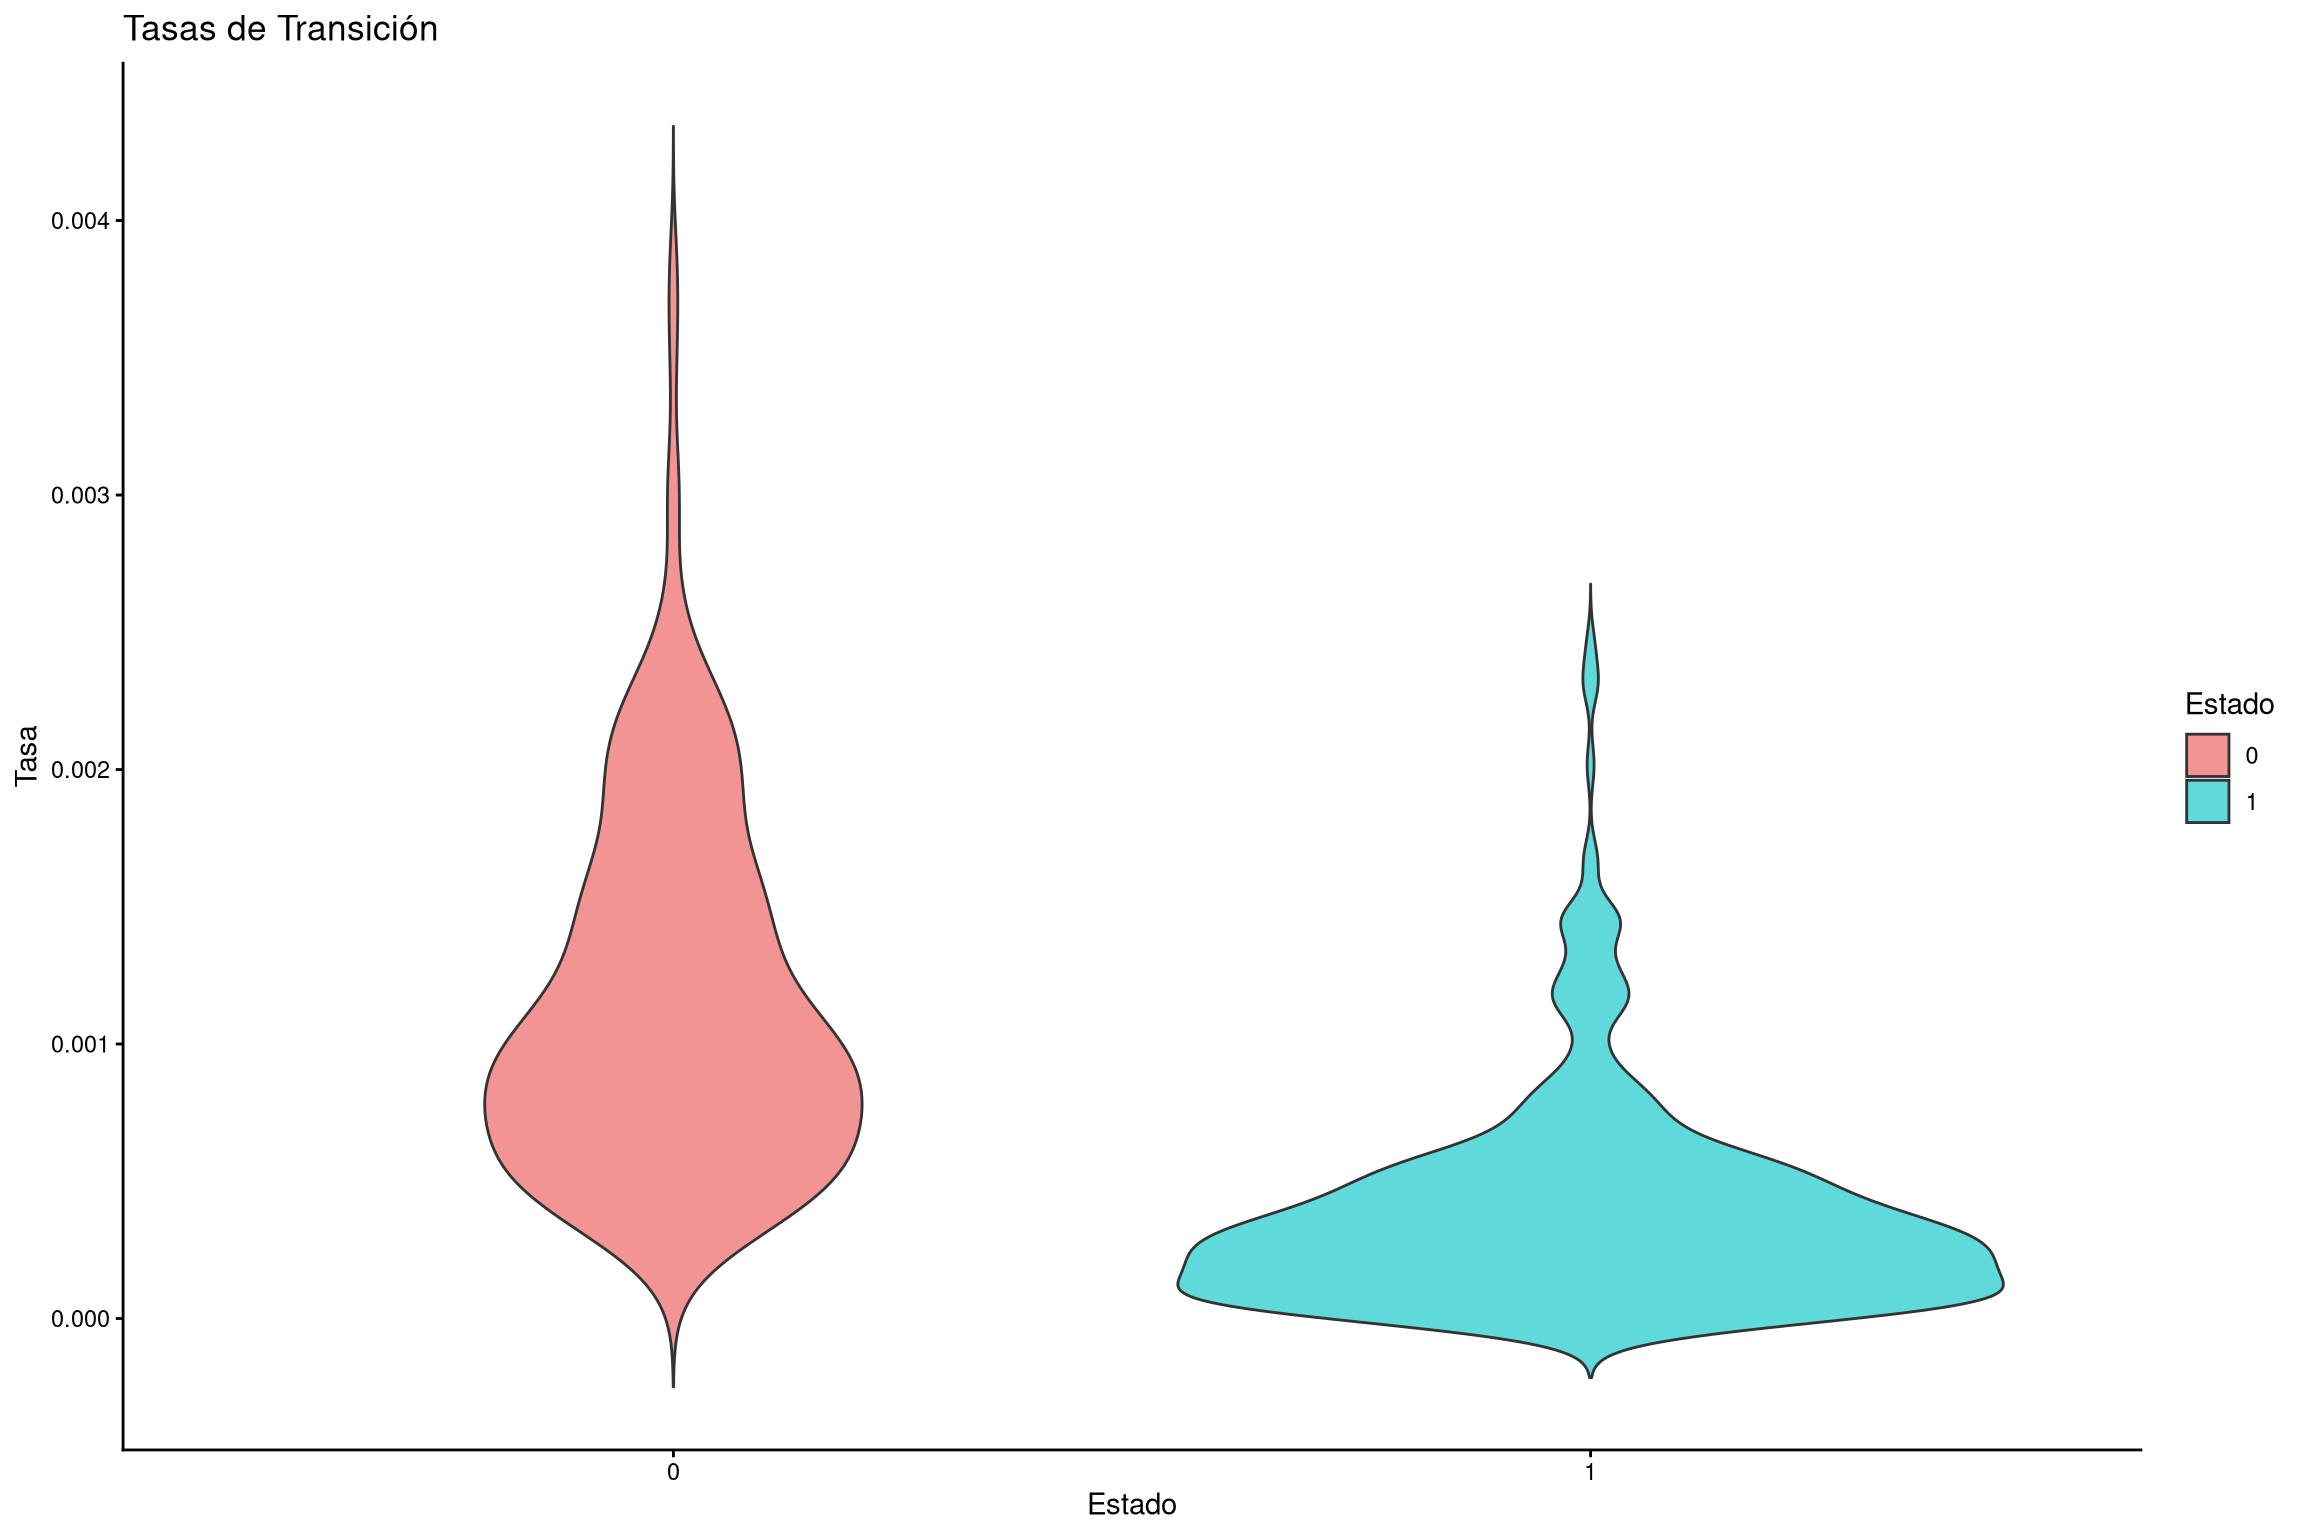
Graficar las tasas de transición
library(tidyverse)# Leer el archivo de salida de RevBayesbisse <-read.table("../docs/u1_PatDiv/output/bisse/mitos_BiSSE_clyttini.log", header =TRUE)# Definir colores para los estados 0 y 1traitcols <-c("#F29494", "#5FD9D9") # Crear un dataframe con solo las tasas de transicióntransition_rates <-data.frame(dens =c(bisse$rate_12, bisse$rate_21), rate =rep(c("0", "1"), each =length(bisse$rate_12)))# Crear un gráfico de violín para las tasas de transiciónviolin_transitions <-ggplot(transition_rates, aes(x = rate, y = dens, fill = rate)) +geom_violin(trim =FALSE) +labs(title ="Tasas de Transición", x ="Estado", y ="Tasa") +scale_fill_manual(name ="Estado", values = traitcols) +theme_classic()# Mostrar la gráficaviolin_transitions
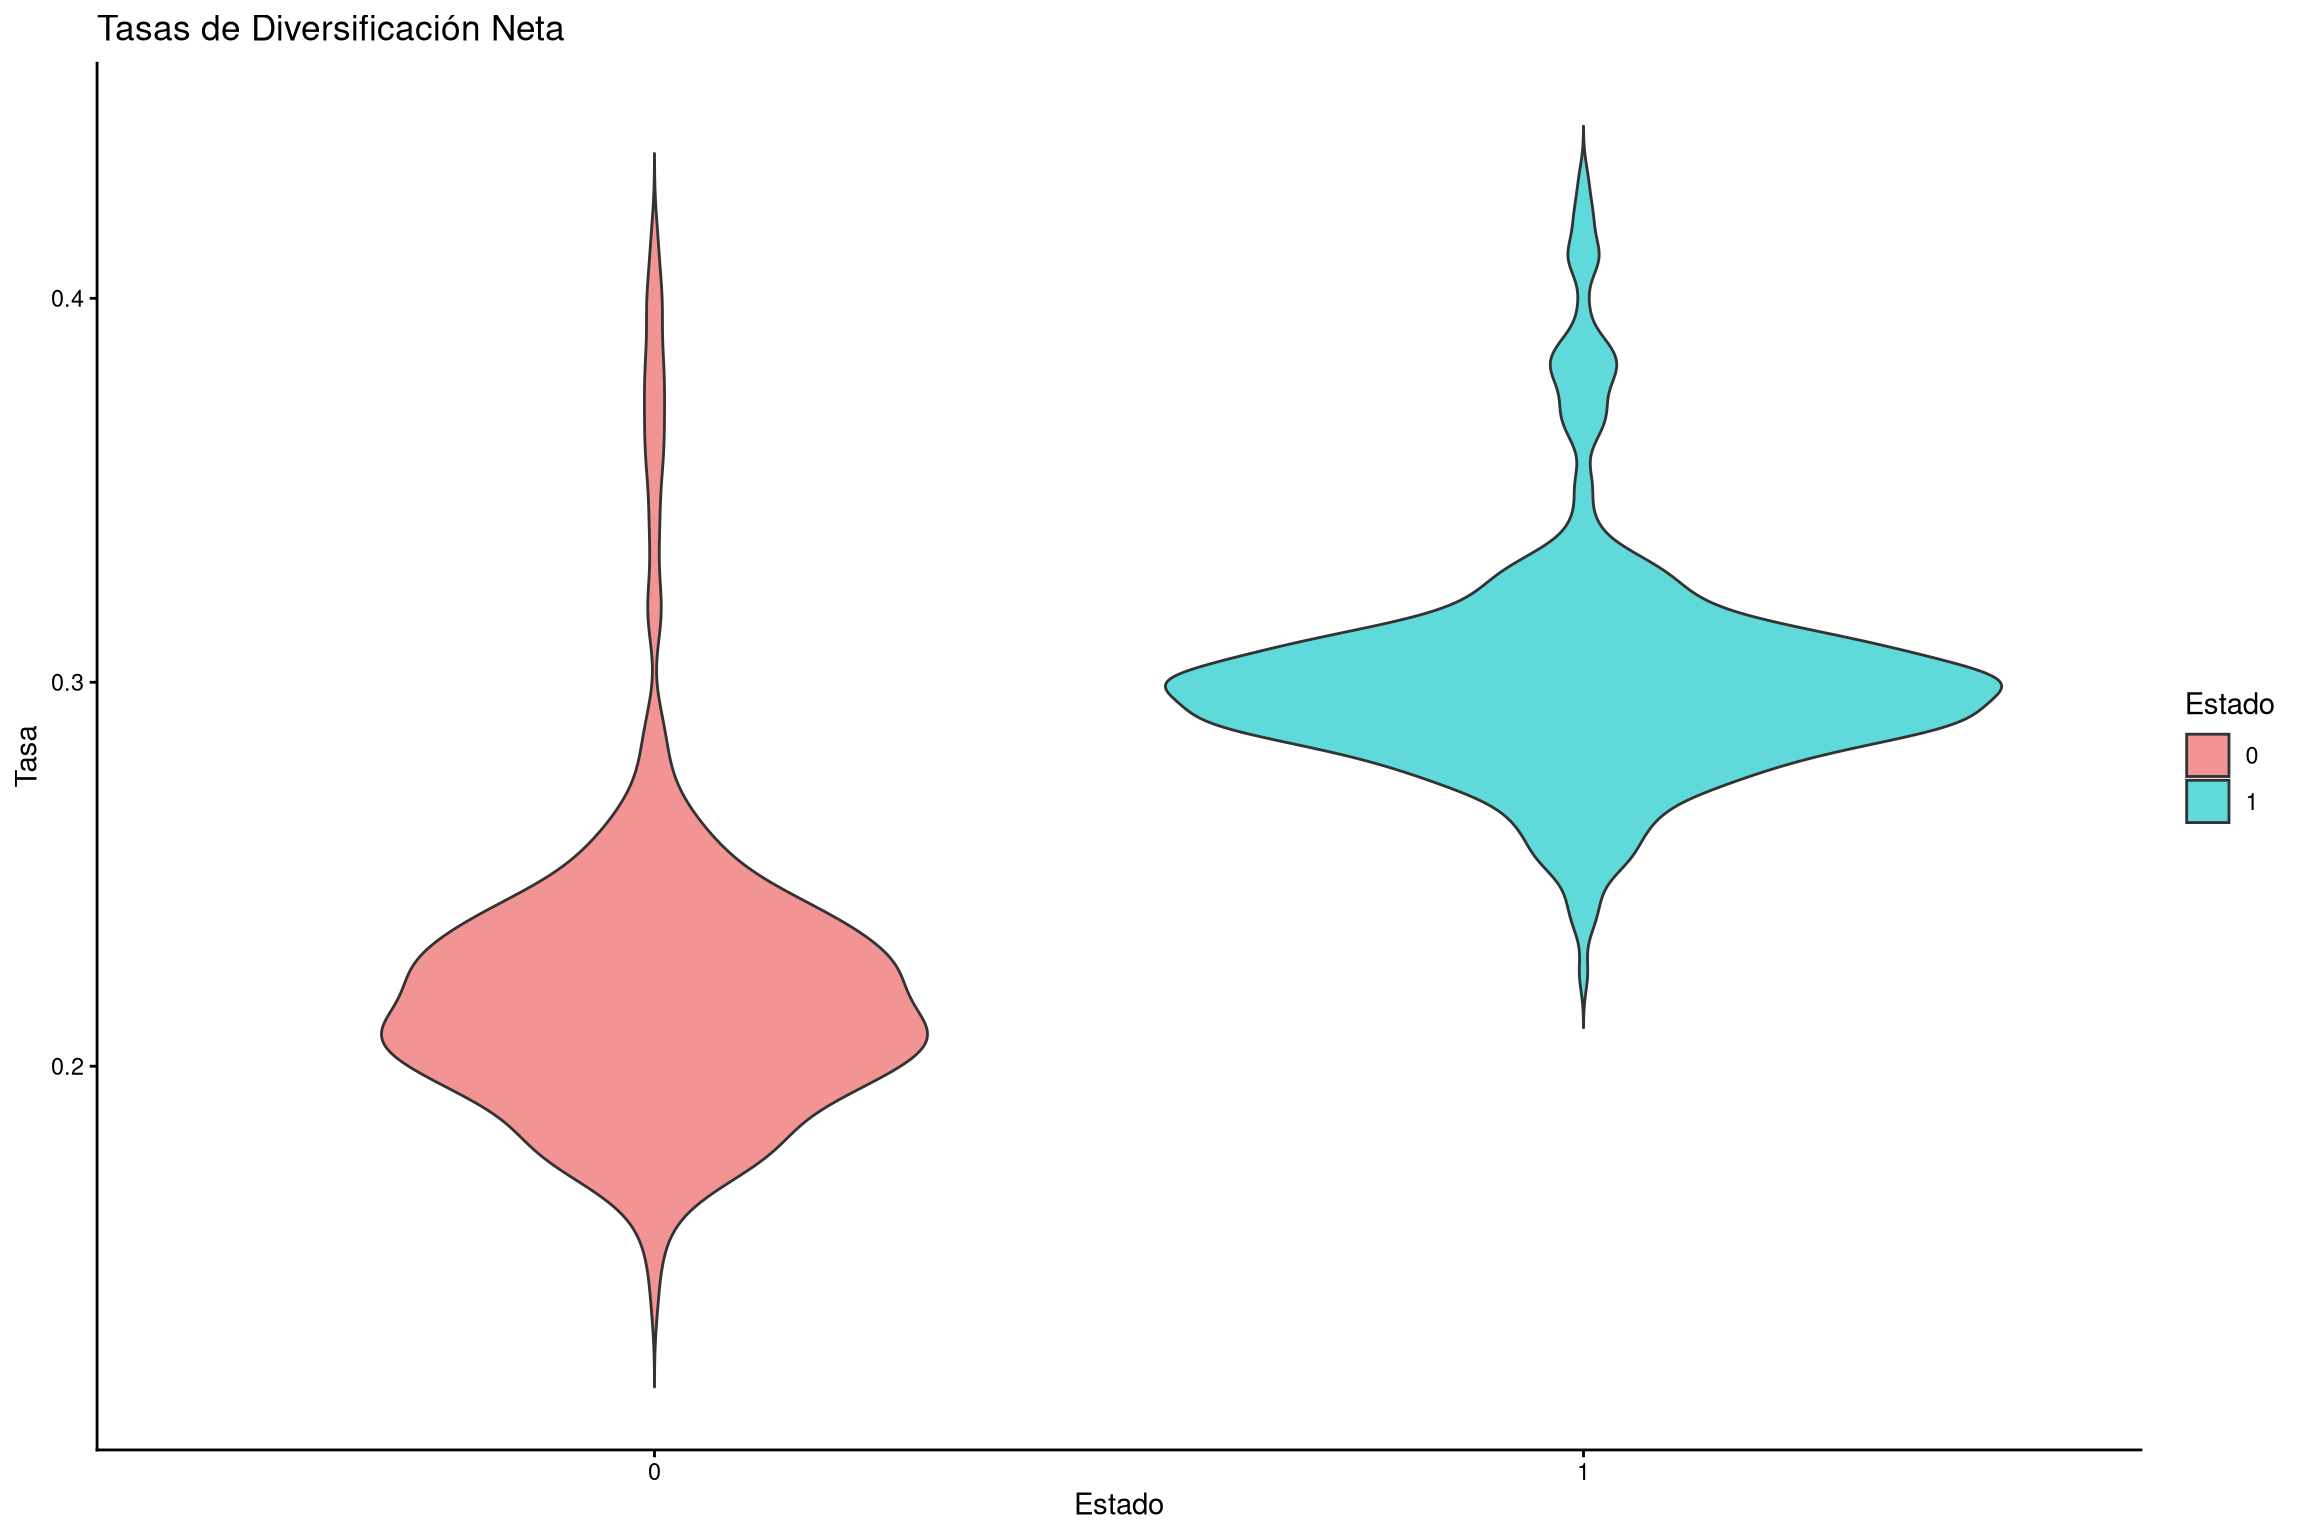
Graficar las tasas de diversificación neta
# Calcular la tasa de diversificación neta: especiación - extinciónnetdiversification_rates <-data.frame(dens =c(bisse$speciation.1.- bisse$extinction.1., bisse$speciation.2.- bisse$extinction.2.),rate =rep(c("0", "1"), each =length(bisse$speciation.1.)))# Convertir la variable de estado en factornetdiversification_rates$rate <-factor(netdiversification_rates$rate, levels =c("0", "1"))# Crear el gráfico de violín para tasas de diversificación netaviolin_diversification <-ggplot(netdiversification_rates, aes(x = rate, y = dens, fill = rate)) +geom_violin(trim =FALSE) +labs(title ="Tasas de Diversificación Neta", x ="Estado", y ="Tasa") +scale_fill_manual(name ="Estado", values = traitcols) +theme_classic()# Mostrar la gráficaviolin_diversification
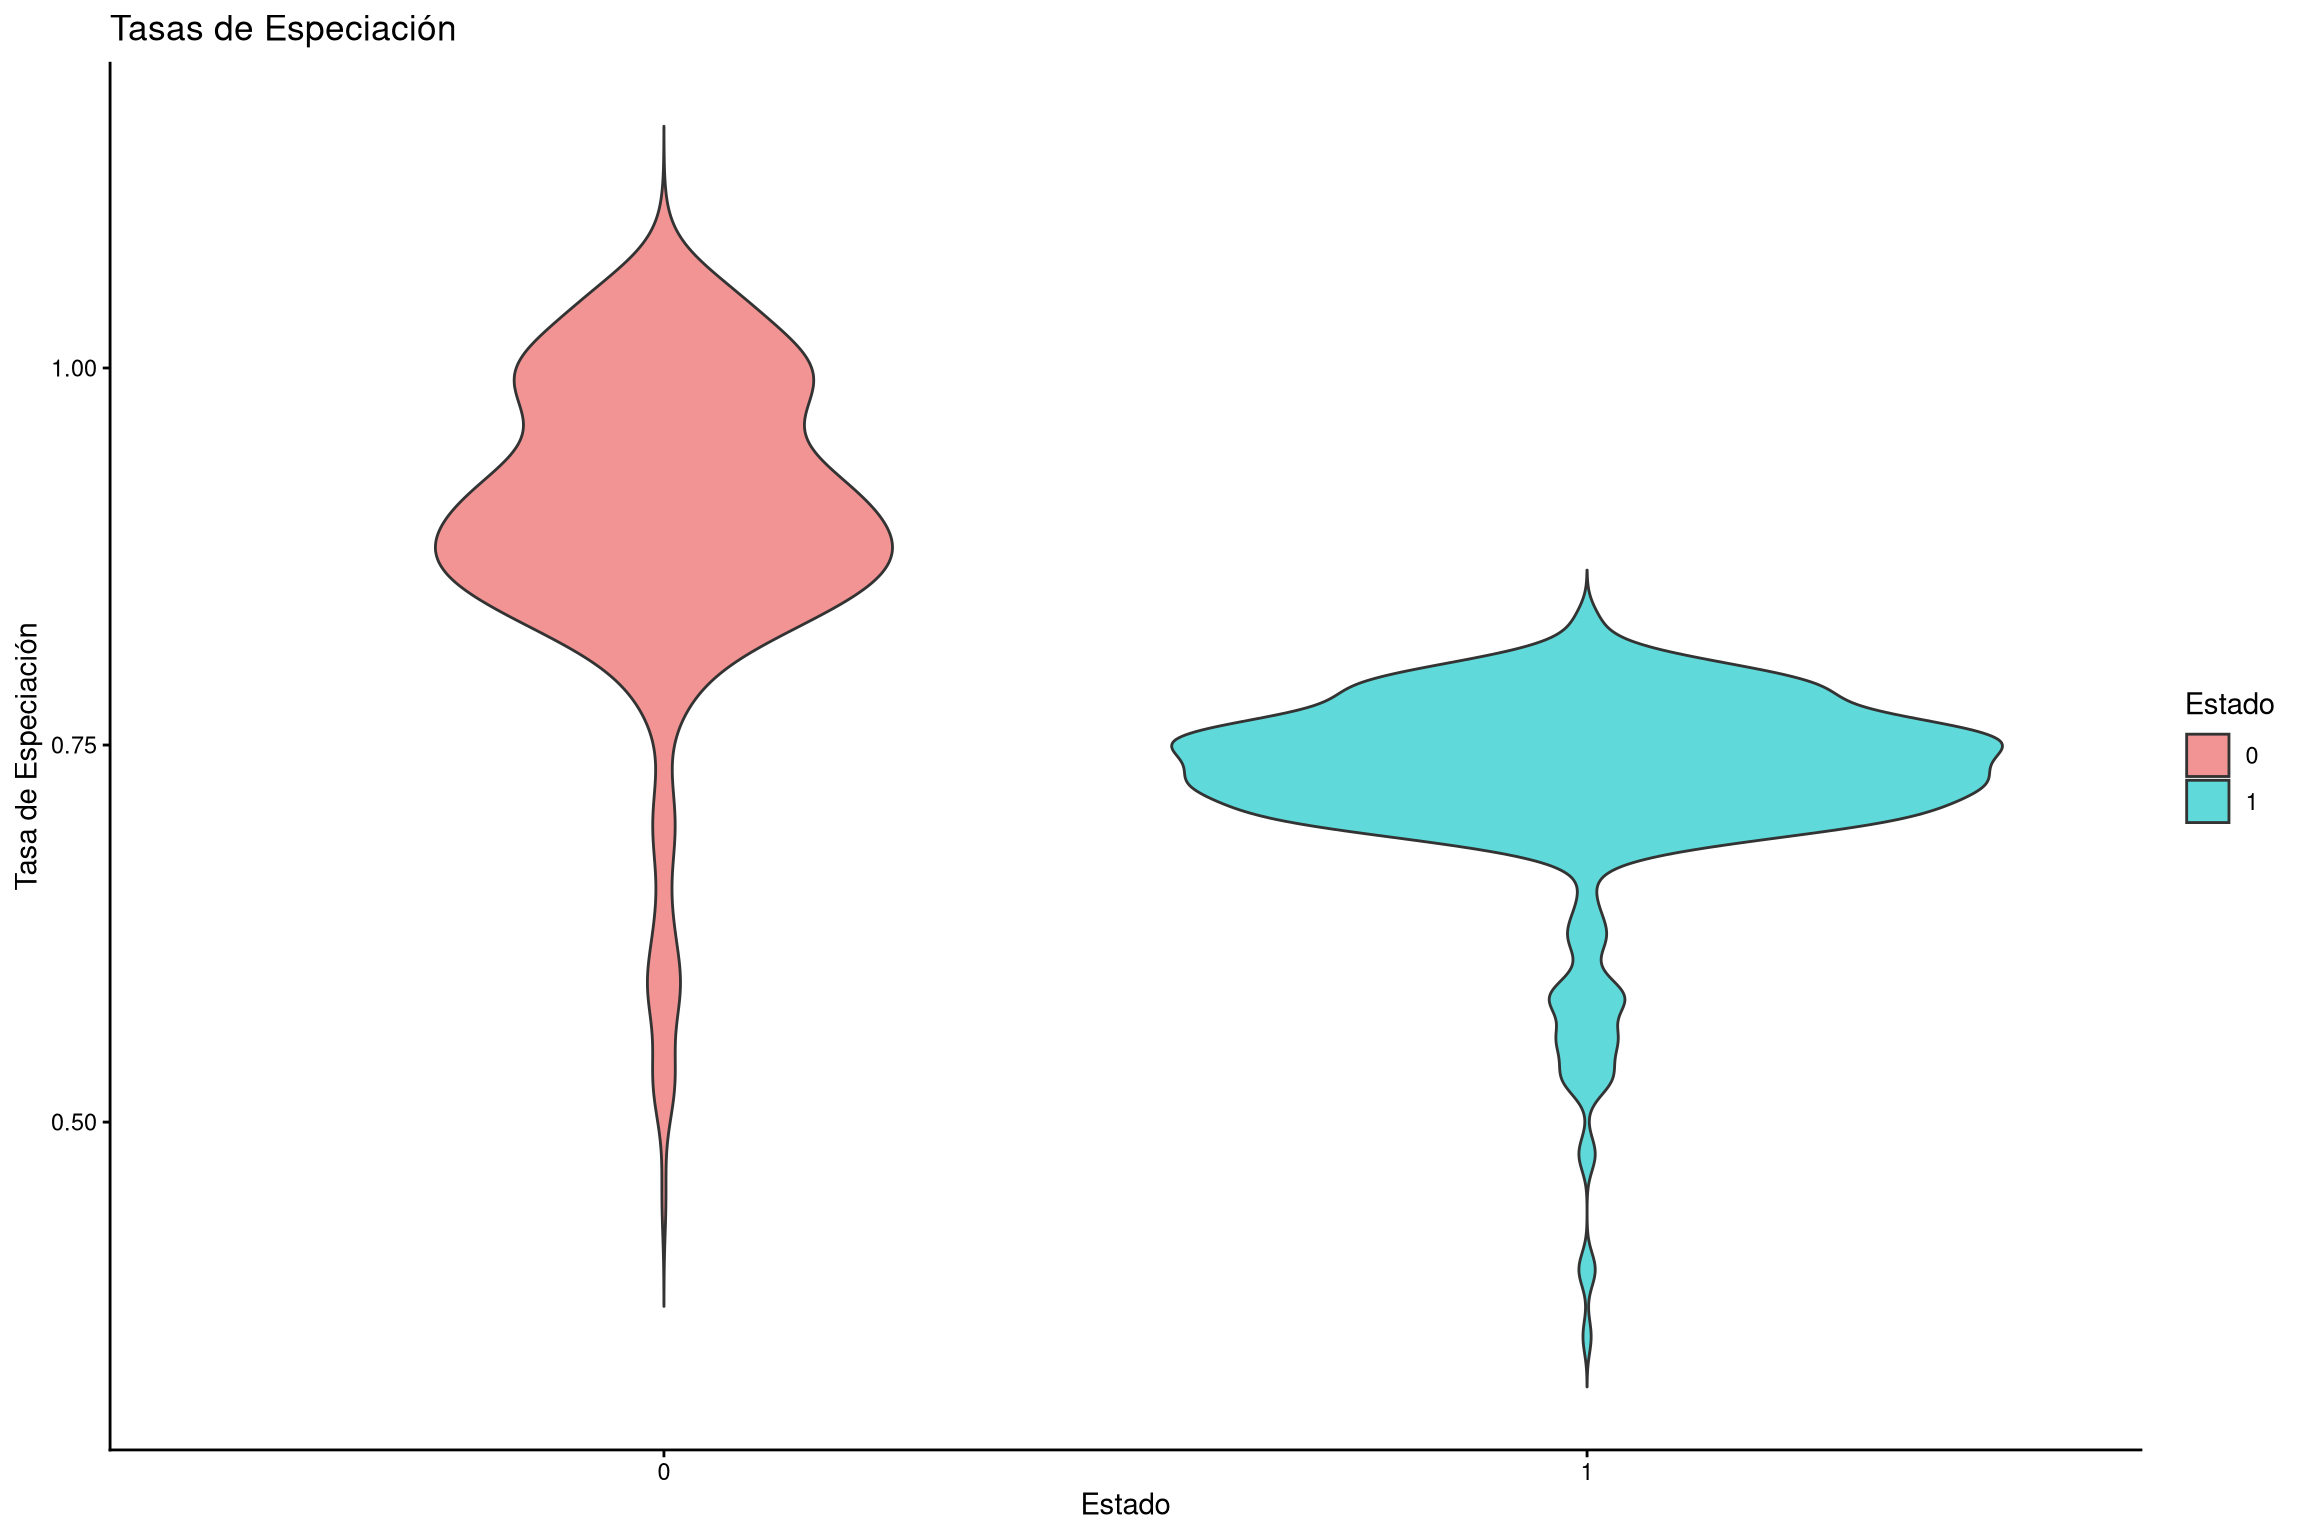
Graficar tasas de especiación
# Crear un dataframe con tasas de especiación para cada estadospeciation_rates <-data.frame(dens =c(bisse$speciation.1., bisse$speciation.2.), rate =rep(c("0", "1"), each =length(bisse$speciation.1.)))# Crear gráfico de violín para las tasas de especiaciónviolin_speciation <-ggplot(speciation_rates, aes(x = rate, y = dens, fill = rate)) +geom_violin(trim =FALSE) +labs(title ="Tasas de Especiación", x ="Estado", y ="Tasa de Especiación") +scale_fill_manual(name ="Estado", values = traitcols) +theme_classic()# Mostrar la gráficaviolin_speciation
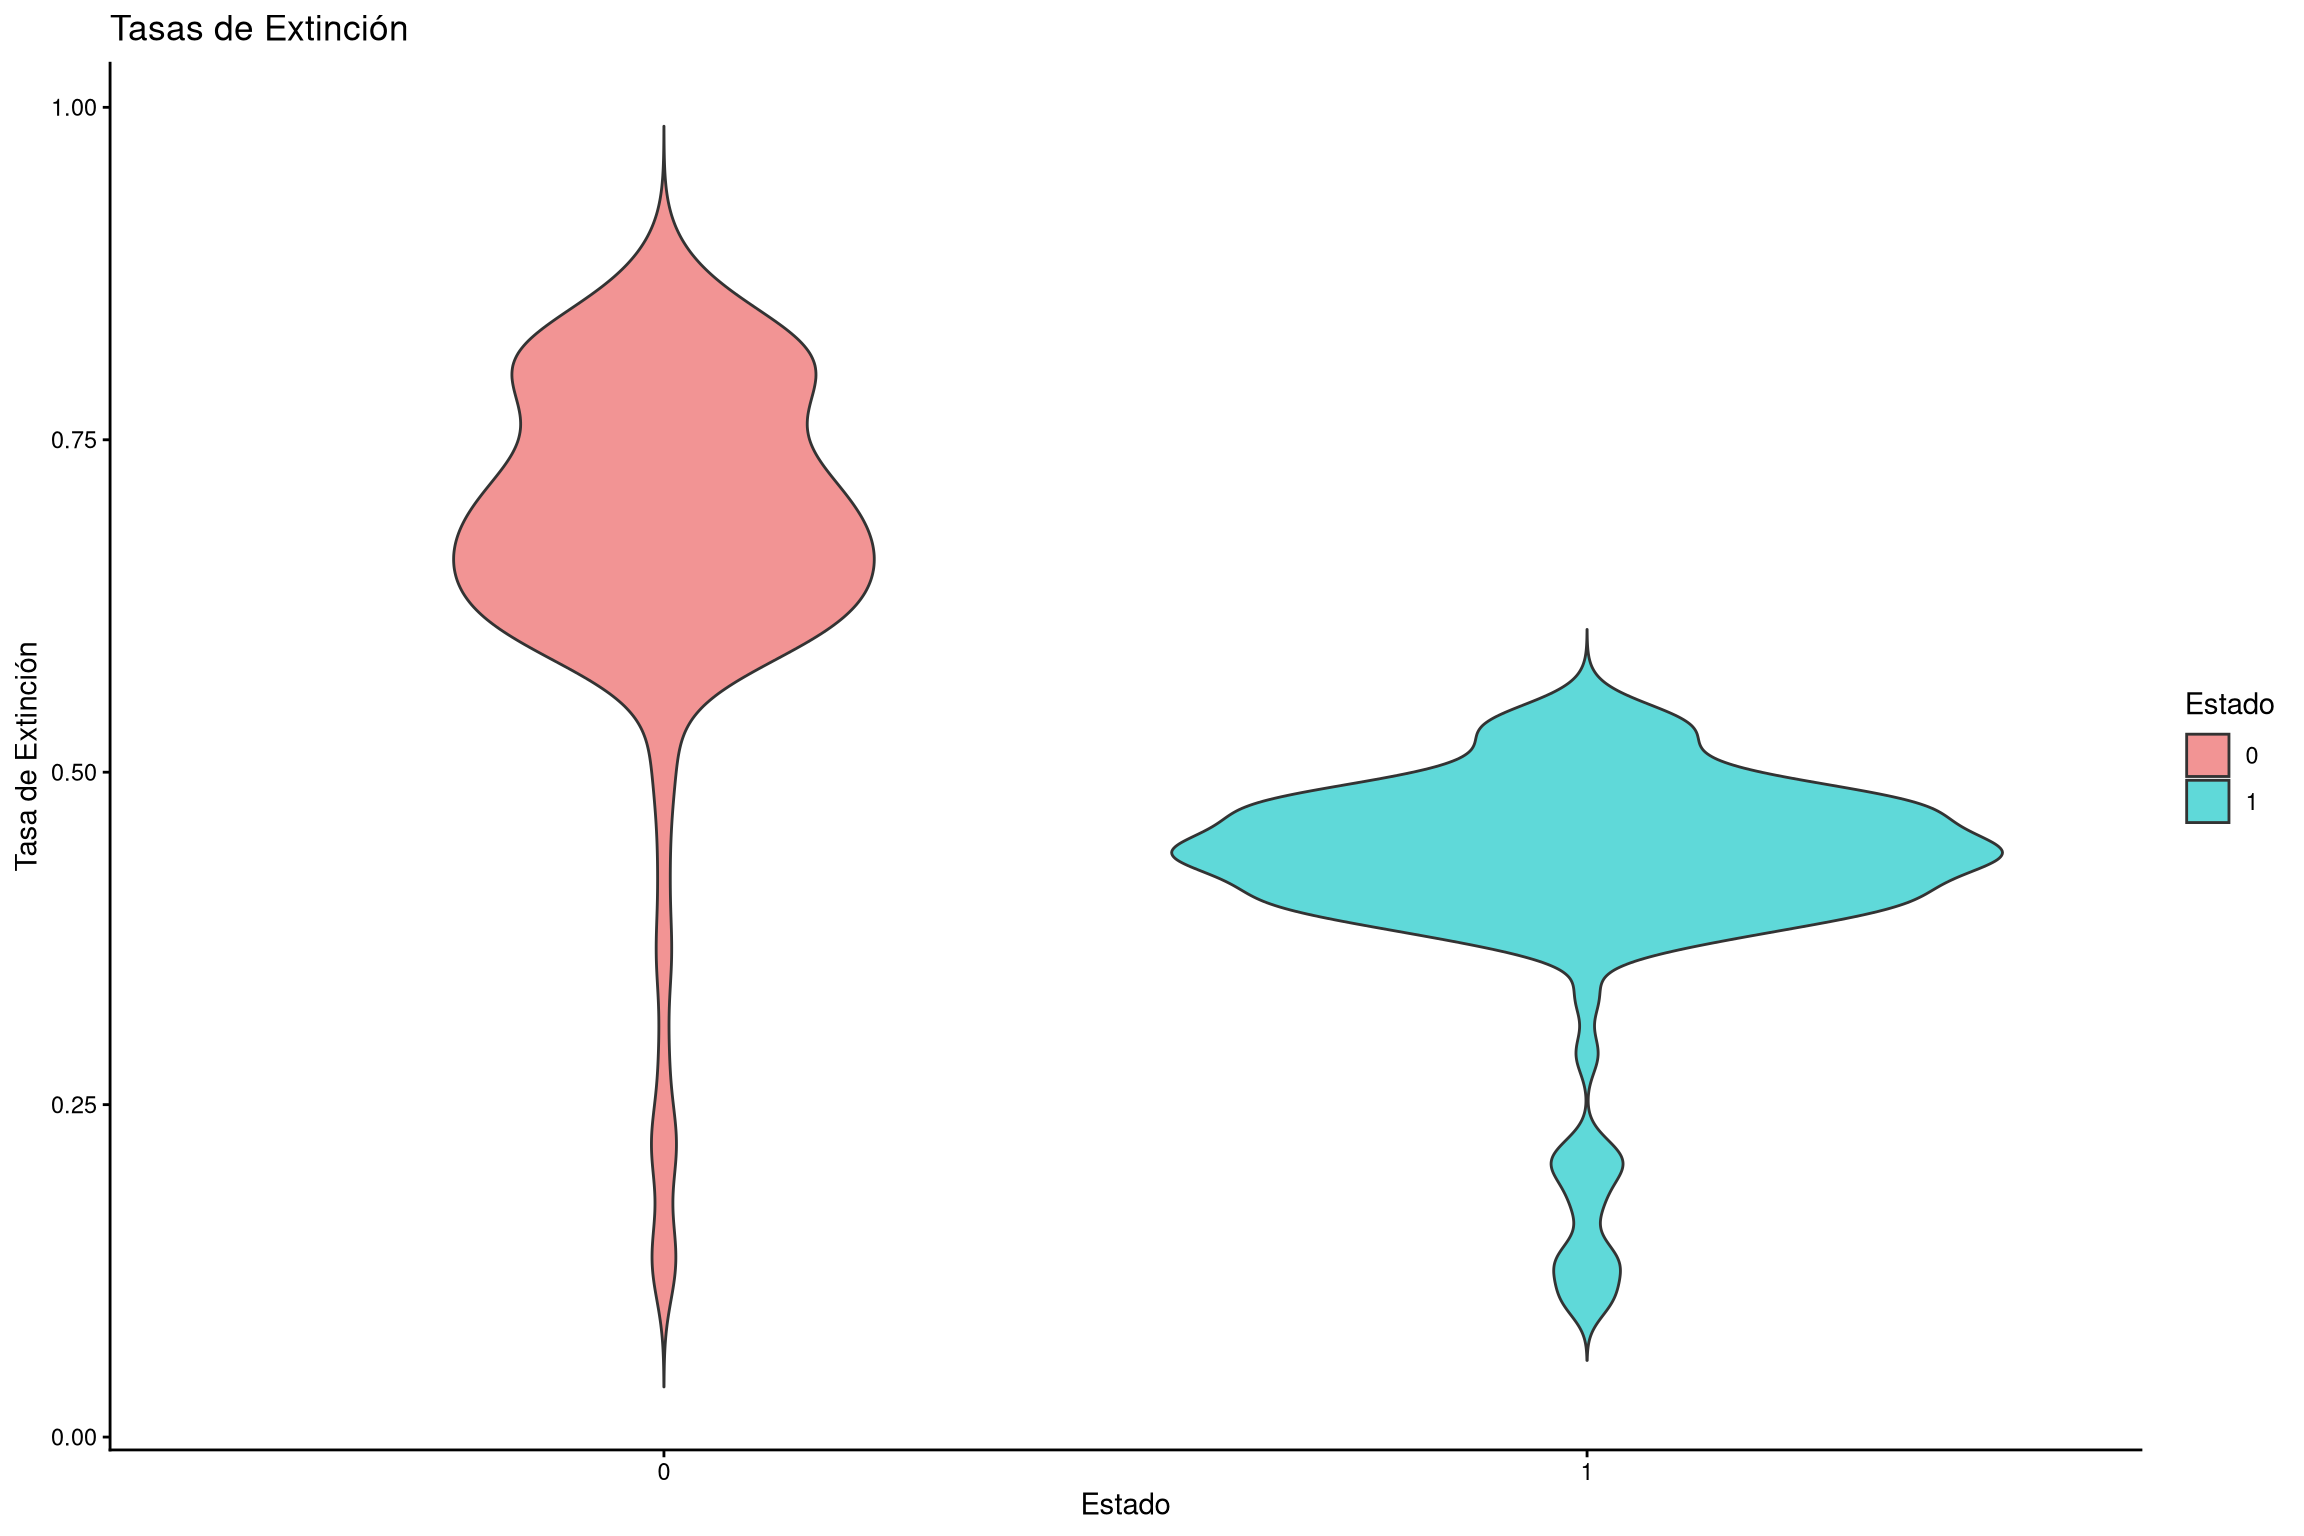
Graficar tasas de extinción
# Crear un dataframe con tasas de extinción para cada estadoextinction_rates <-data.frame(dens =c(bisse$extinction.1., bisse$extinction.2.), rate =rep(c("0", "1"), each =length(bisse$extinction.1.)))# Crear gráfico de violín para tasas de extinciónviolin_extinction <-ggplot(extinction_rates, aes(x = rate, y = dens, fill = rate)) +geom_violin(trim =FALSE) +labs(title ="Tasas de Extinción", x ="Estado", y ="Tasa de Extinción") +scale_fill_manual(name ="Estado", values = traitcols) +theme_classic()# Mostrar la gráficaviolin_extinction